高精度分子光谱能够提供分子间相互作用、隧穿动力学以及振动态依赖结构等精细信息,其理论解释高度依赖准确的分子势能面。对于弱束缚分子复合物,要实现高分辨光谱的定量预测,理论跃迁频率往往需要达到0.1 cm⁻¹甚至更高的精度,这对势能面的电子结构精度和采样空间范围都提出了极高要求。然而,随着分子自由度增加,全维构型空间呈指数增长,依赖大量高水平电子结构计算的传统势能面构建方式面临严重的计算成本瓶颈。针对这一问题,李辉教授团队提出了一种基于物理约束的主动学习与迁移学习协同的计算框架(Physics-Constrained Synergetic Active- and Transfer-Learning,SynATL)。在长程的物理约束下,通过主动学习实现“黄金标准”的全局势能面构建,通过迁移学习实现“铂金标准”精度的提升。
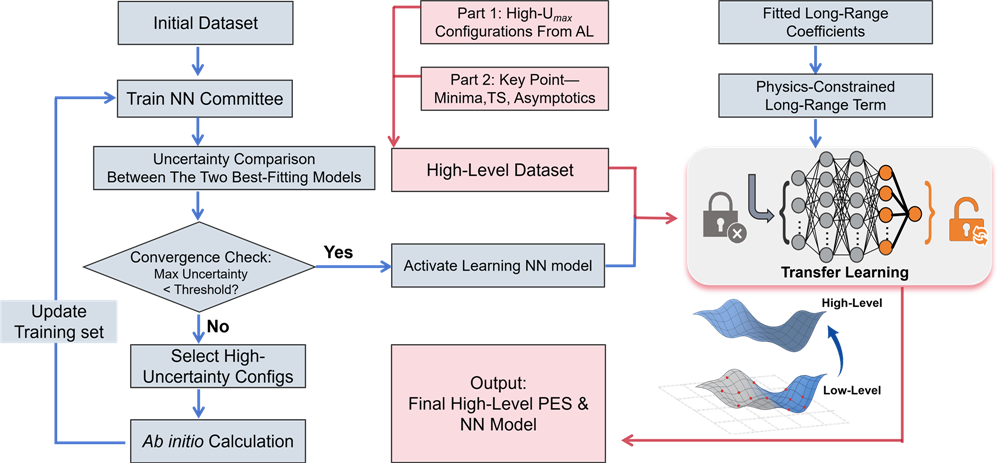
图1. SynATL框架构建高精度全维势能面流程图
该方法首先利用神经网络模型之间的预测差异评估势能面的不确定度,并通过主动学习自动寻找当前模型描述不足的构型区域,从而以较少的电子结构计算点实现对高维构型空间的有效探索。在此基础上,进一步选取模型不确定度较高以及对分子光谱具有重要影响的构型开展更高水平电子结构计算,并通过迁移学习将主动学习势能面精修至高水平能量尺度。同时,针对弱束缚复合物长程相互作用对低能级结构和光谱敏感的特点,研究团队引入显式长程反幂展开和静电相互作用约束,使机器学习势能面兼具数据驱动模型的灵活性和正确的渐近物理行为。
研究团队将SynATL应用于具有9个自由度的H₂O–N₂复合物。主动学习阶段仅使用5557个CCSD(T)-F12a/aVTZ-bf构型,即实现了对全维构型空间的有效覆盖;随后仅选取327个代表性构型进行高水平电子结构精修,将基组收敛、核相关以及CCSDT(Q)高阶电子相关效应引入最终势能面。最终模型在独立高水平测试集上的加权均方根误差为0.815 cm⁻¹,并在与束缚态光谱最相关的低能区和吸引区保持亚波数精度。
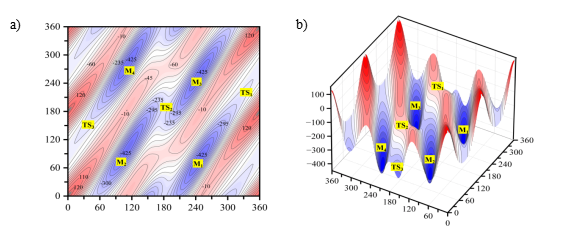
图2. H₂O–N₂振动平均势能面的多势阱结构及主要隧穿路径
在此基础上,研究团队进一步对9维全维势能面进行振动平均,获得不同H₂O/D₂O振动态对应的5维有效分子间势能面,并开展高精度转动—振动能级和光谱计算。结果表明,新的势能面能够稳定描述H₂O–N₂和D₂O–N₂的多个振动态、同位素效应以及交换隧穿行为。
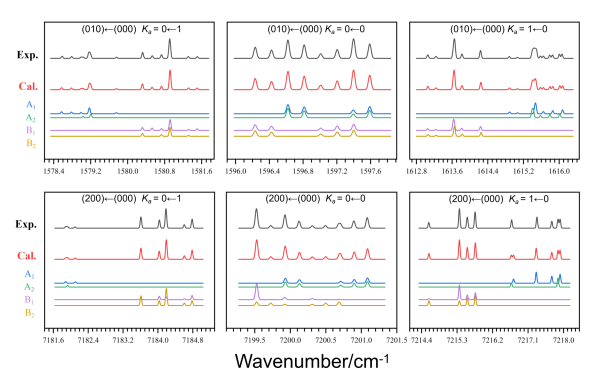
图3. H₂O–N₂实验与理论红外光谱比较
相关研究成果以“A Physics-Constrained Synergetic Active- and Transfer-Learning Framework for Constructing a Spectroscopically Accurate Full-Dimensional Potential Energy Surface of H₂O–N₂ Complex”为题,作为封面论文发表在 Journal of Chemical Theory and Computation 上(DOI: 10.1021/acs.jctc.6c01295)。吉林大学化学学院博士研究生聂嘉为论文第一作者,吉林大学化学学院、理论化学研究所和超分子结构与材料全国重点实验室李辉教授为论文通讯作者。
论文链接:https://doi.org/10.1021/acs.jctc.6c01295
图4. 本文作为期刊封面

 概况

